[1]
ZHENG J M, LOCHALA J A, KWOK A, et al. Research progress towards understanding the unique interfaces between concentrated electrolytes and electrodes for energy storage applications[J]. Adv Sci, 2017, 4(8): doi: 10.1002/advs.201700032.
[本文引用: 5]
[2]
CAO Z Y, HASHINOKUCHI M, DOI T, et al. Improved cycle performance of LiNi0.8Co0.1Mn0.1O2 positive electrode material in highly concentrated LiBF4/DMC[J]. Journal of the Electrochemical Society, 2019, 166(2): A82-A88.
[本文引用: 1]
[3]
沈旻, 蒋志敏, 李南, 等. 高安全性锂离子电池电解液[J]. 储能科学与技术, 2018, 7(6): 1069-1081.
[本文引用: 1]
SHEN Min, JIANG Zhimin, LI Nan, et al. High safety electrolyte for lithium-ion battery[J]. Energy Storage Science and Technology, 2018, 7(6): 1069-1081.
[本文引用: 1]
[4]
SONG H Y, JUNG M H, JEONG S K. Improving electrochemical performance at graphite negative electrodes in concentrated electrolyte solutions by addition of 1,2-dichloroethane[J]. Applied Sciences, 2019, 9(21): doi: 10.3390/app9214647.
[本文引用: 1]
[5]
DIEDERICHSEN K M, MCSHANE E J, MCCLOSKEY B D. Promising routes to a high Li+ transference number electrolyte for lithium ion batteries[J]. ACS Energy Letters, 2017, 2(11): 2563-2575.
[本文引用: 2]
[6]
FLORES E, ÅVALL G, JESCHKE S, et al. Solvation structure in dilute to highly concentrated electrolytes for lithium-ion and sodium-ion batteries[J]. Electrochimica Acta, 2017, 233: 134-141.
[本文引用: 1]
[7]
马国强, 蒋志敏, 陈慧闯, 等. 基于锂盐的新型锂电池电解质研究进展[J]. 无机材料学报, 2018(7): 699-710.
[本文引用: 1]
MA Guoqiang, JIANG Zhimin, CHEN Huichuang, et al. Research process on novel electrolyte of lithium-ion battery based on lithium salts[J]. Journal of Inorganic Materials, 2018, 33(7): 699-710.
[本文引用: 1]
[8]
YAMADA Y, FURUKAWA K, SODEYAMA K, et al. Unusual stability of acetonitrile-based superconcentrated electrolytes for fast-charging lithium-ion batteries[J]. J Am Chem Soc, 2014, 136(13): 5039-5046.
[本文引用: 1]
[9]
DOI T, MATSUMOTO R, ENDO T, et al. Extension of anodic potential window of ester-based electrolyte solutions for high-voltage lithium ion batteries[J]. ACS Applied Energy Materials, 2019, 2(11): 7728-7732.
[本文引用: 1]
[10]
DOI T, MASUHARA R, HASHINOKUCHI M, et al. Concentrated LiPF6/PC electrolyte solutions for 5 V LiNi0.5Mn1.5O4 positive electrode in lithium-ion batteries[J]. Electrochimica Acta, 2016, 209: 219-224.
[本文引用: 2]
[11]
CAO Z Y, HARUTA M, DOI T, et al. Dilution effects of highly concentrated dimethyl carbonate-based electrolytes with a hydrofluoroether on charge/discharge properties of LiNi0.8Co0.1Mn0.1O2 positive electrode[J]. Journal of the Electrochemical Society, 2019, 166(16): A4005-A4013.
[本文引用: 2]
[12]
ZHENG Y, SOTO F A, PONCE V, et al. Localized high concentration electrolyte behavior near a lithium-metal anode surface[J]. Journal of Materials Chemistry A, 2019, 7(43): 25047-25055.
[本文引用: 1]
[13]
ZHOU Y M, HU J C, HE P X, et al. Corrosion suppression of aluminum metal by optimizing lithium salt concentration in solid-state imide salt-based polymer plastic crystal electrolyte membrane[J]. ACS Applied Energy Materials, 2018, 1(12): 7022-7027.
[本文引用: 1]
[14]
WANG J H, YAMADA Y, SODEYAMA K, et al. Fire-extinguishing organic electrolytes for safe batteries[J]. Nature Energy, 2017, 3(1): 22-29.
[本文引用: 3]
[15]
VATAMANU J, BORODIN O. Ramifications of water-in-salt interfacial structure at charged electrodes for electrolyte electrochemical stability[J]. J Phys Chem Lett, 2017, 8(18): 4362-4367.
[本文引用: 1]
[16]
ZHANG X L, KURODA D G. An ab initio molecular dynamics study of the solvation structure and ultrafast dynamics of lithium salts in organic carbonates: A comparison between linear and cyclic carbonates[J]. J Chem Phys, 2019, 150(18): doi: 10.1063/1.5088820.
[本文引用: 1]
[17]
LI C L, WANG P, LI S Y, et al. Active mechanism of the interphase film-forming process for an electrolyte based on a sulfolane solvent and a chelato-borate complex[J]. ACS Appl Mater Interfaces, 2018, 10(30): 25744-25753.
[本文引用: 1]
[18]
BORODIN O, REN X, VATAMANU J, et al. Modeling insight into battery electrolyte electrochemical stability and interfacial structure[J]. ACC Chem Res, 2017, 50(12): 2886-2894.
[本文引用: 2]
[19]
VATAMANU J, BORODIN O, SMITH G D. Molecular dynamics simulation studies of the structure of a mixed carbonate/LiPF6 electrolyte near graphite surface as a function of electrode potential[J]. Journal of Physical Chemistry C, 2012, 116(1): doi: 10.1021/jp2101539.
[本文引用: 2]
[20]
BORODIN O, SELF J, PERSSON K A, et al. Uncharted waters: Super-concentrated electrolytes[J]. Joule, 2020, 4(1): 69-100.
[本文引用: 1]
[21]
PELED E, MENKIN S. Review—SEI: Past, present and future[J]. Journal of the Electrochemical Society, 2017, 164(7): A1703-A1719.
[本文引用: 1]
[22]
CHU Y L, SHEN Y B, GUO F, et al. Advanced characterizations of solid electrolyte interphases in lithium-ion batteries[J]. Electrochemical Energy Reviews, 2019, 3(1): 187-219.
[本文引用: 2]
[23]
WANG L, LUO Z, XU H, et al. Anion effects on the solvation structure and properties of imide lithium salt-based electrolytes[J]. RSC Advances, 2019, 9(71): 41837-41846.
[本文引用: 2]
[24]
CHEN X, ZHANG X Q, LI H R, et al. Cation-solvent, cation-anion, and solvent-solvent interactions with electrolyte solvation in lithium batteries[J]. Batteries & Supercaps, 2019, 2(2): 128-131.
[本文引用: 1]
[25]
MYNAM M, RAVIKUMAR B, RAI B. Molecular dynamics study of propylene carbonate based concentrated electrolyte solutions for lithium ion batteries[J]. Journal of Molecular Liquids, 2019, 278: 97-104.
[本文引用: 1]
[26]
WANG J H, YAMADA Y, SODEYAMA K, et al. Superconcentrated electrolytes for a high-voltage lithium-ion battery[J]. Nat Commun, 2016, 7: doi: 10.1038/ncomms12032.
[本文引用: 1]
[27]
HOU Z G, DONG M F, XIONG Y L, et al. Formation of solid-electrolyte interfaces in aqueous electrolytes by altering cation-solvation shell structure[J]. Advanced Energy Materials, 2020, 10(15): doi: 10.1002/aenm.201903665.
[本文引用: 1]
[28]
LIU Q, XU H L, WU F, et al. Effects of a high-concentration LiPF6-based carbonate ester electrolyte for the electrochemical performance of a high-voltage layered LiNi0.6Co0.2Mn0.2O2 cathode[J]. ACS Applied Energy Materials, 2019, 2(12): 8878-8884.
[本文引用: 1]
[29]
XING L D, ZHENG X W, SCHROEDER M, et al. Deciphering the ethylene carbonate-propylene carbonate mystery in Li-ion batteries[J]. ACC Chem Res, 2018, 51(2): 282-289.
[本文引用: 1]
[30]
YANG C Y, CHEN J, QING T T, et al. 4.0 V aqueous Li-ion batteries[J]. Joule, 2017, 1(1): 122-132.
[本文引用: 1]
[31]
MCOWEN D W, SEO D M, BORODIN O, et al. Concentrated electrolytes: Decrypting electrolyte properties and reassessing Al corrosion mechanisms[J]. Energy Environ Sci, 2014, 7(1): 416-426.
[本文引用: 1]
[32]
曾双威, 李春雷, 李世友, 等. 基于LiFSI和LiTFSI电解液对铝箔腐蚀的抑制方法[J]. 现代化工, 2019, 39(1): 34-37.
[本文引用: 1]
ZENG Shuangwei, LI Chunlei, LI Shiyou, et al. Methods for suppressing aluminum foil corrosion by LiFSI and LiTFSI based electrolytes[J]. Modern Chemical Industry, 2019, 39(1): 34-37.
[本文引用: 1]
[33]
MATSUMOTO K, INOUE K, NAKAHARA K, et al. Suppression of aluminum corrosion by using high concentration LiTFSI electrolyte[J]. Journal of Power Sources, 2013, 231: 234-238.
[本文引用: 1]
[34]
WU C J, RATH P C, PATRA J, et al. Composition modulation of ionic liquid hybrid electrolyte for 5 V lithium-ion batteries[J]. ACS Appl Mater Interfaces, 2019, 11(45): 42049-42056.
[本文引用: 1]
[35]
LU D P, TAO J H, YAN P F, et al. Formation of reversible solid electrolyte interface on graphite surface from concentrated electrolytes[J]. Nano Lett, 2017, 17(3): 1602-1609.
[本文引用: 1]
[36]
MING J, CAO Z, WU Y Q, et al. New insight on the role of electrolyte additives in rechargeable lithium ion batteries[J]. ACS Energy Letters, 2019, 4(11): 2613-2622.
[本文引用: 1]
[37]
YAN C, XU R, XIAO Y, et al. Toward critical electrode/electrolyte interfaces in rechargeable batteries[J]. Advanced Functional Materials, 2020, 30(23): doi: 10.1002/adfm.201909887
[本文引用: 1]
[38]
WANG M Q, HUAI L Y, HU G H, et al. Effect of LiFSI concentrations to form thickness- and modulus-controlled SEI layers on lithium metal anodes[J]. The Journal of Physical Chemistry C, 2018, 122(18): 9825-9834.
[本文引用: 1]
[39]
LIU T C, LIN L P, BI X X, et al. In situ quantification of interphasial chemistry in Li-ion battery[J]. Nat Nanotechnol, 2019, 14(1): 50-56.
[本文引用: 1]
5
... 随着电子技术和能源工业的快速发展,锂离子电池因能量密度高、循环稳定性和安全性能好等优点已经从小型便携电子设备逐渐发展到航空、新能源汽车和动力电池等新兴产业,这些领域不仅要求锂离子电池具有更好的安全性能,对其能量密度也提出更高的要求[1 ] .为了获得更高能量密度的锂离子电池,通常采用高电压或高容量电极,然而这些电极材料在适配于低浓度电解液过程中存在着循环稳定性差、安全性低等诸多问题[2 -3 ] .近几年来,研究人员发现高浓度电解液(>3 mol/dm3 )相较于传统低浓度电解液(≤1 mol/dm3 ),具有与电极相容性好、离子载体密度高等优势的同时,也显著地改善了低浓度电解液的不足.这类电解液包括溶剂化离子液体、高浓度有机溶剂电解液和水溶盐电解液体系,它们不仅提高了电解液体系的Li+ 传输性能、自扩散系数以及离子电导率等物理化学性质,而且对锂离子电池循环稳定、倍率以及安全等电化学性能方面具有重要贡献[4 -5 ] .本文从电极/电解液界面成膜机理出发,结合锂离子溶剂化层对界面性质的影响分析了高浓度电解液与低浓度电解液对锂离子电池的界面结构、化学组成及稳定性作用机理的差异,并对高浓度电解液改善电解质与电极的相容性、界面表征手段进行了介绍. ...
... 表1 是对高浓度电解液体系和低浓度电解液体系进行的全面比较[1 ] . ...
... 低浓度电解液、高浓度电解液体系的比较[1 ] ...
... Comparison of dilute and concentratedelectrolyte systems[1 ] ...
... 电解液溶剂化是锂离子溶剂化鞘层结构、电极/电解液界面形成过程中的基本问题.因此,电解液中锂离子的存在形式很大程度上受电解液溶剂化的调节,直接控制锂盐阴离子在不同浓度电解液中络合行为[24 -25 ] .在低浓度电解液中,溶液中存在大量自由溶剂分子,锂离子(Li+ )通常与3~4个溶剂分子配位,以SSIPs存在,其SEI膜的形成过程主要由溶剂分子的还原或氧化控制.高浓度电解液则主要以AGGs和CIPs存在,SEI膜主要由锂盐阴离子的分解产物组成[26 ] .低浓度电解液和高浓度电解液中不同Li+ 溶剂化结构的存在形式导致电极表面发生不同的界面反应,如图2 所示[1 ] .高浓度电解液中Li+ 与周围较多的溶剂分子结合形成Li+ 溶剂化结构,使得溶液中的自由溶剂分子数量大大降低,同时溶剂分子与锂盐阴离子结合后会导致溶剂分子所处的化学环境发生变化,从而使得高浓度溶液的电化学稳定性大幅提高[27 -28 ] .Wang等[23 ] 结合密度泛函理论(DFT)与基于密度泛函理论似导体屏蔽模型(DFT-COMSO)研究了高浓度电解液与低浓度电解液中锂盐阴离子效应对锂离子溶剂化层及电化学和物理性能的影响,结果表明高浓度的锂盐阴离子对锂离子溶剂化鞘层电荷分布产生很大的影响.随着锂盐浓度的提高,溶剂化结构由Li+ -4DMC(碳酸二甲酯)转变为Li+ -3DMC-FSI- .由于DMC与Li+ 的结合能小于FSI- 与Li+ 的结合能,脱溶剂化时优先脱去溶剂分子形成一个富含FSI- 的界面层,该阴离子优先反应产生足够多的LiF钝化电极.Doi等[10 ] 使用拉曼光谱和第一性原理计算研究了高浓度电解液中溶剂化结构对高电压电极氧化稳定性的影响发现,在低浓度电解液中,锂离子被4个碳酸丙烯酯(PC)分子溶剂化时,第一溶剂化壳层中形成Li+ (PC)4 ,结合第一性原理计算结果表明C=O中O的电子密度最高,这导致氧化分解反应的进行.另外,Xing等[29 ] 通过计算低浓度电解液中Li+ 、溶剂分子和阴离子溶剂化结构的结合能发现,在脱溶剂化时,脱去PC溶剂分子和PF6 - 的结合能相差不多,而当锂盐浓度提高时,PF6 - 阴离子与Li+ 的缔合度增强,使得更多的阴离子集中石墨电极表面,这与Li+ (PC)n
1
... 随着电子技术和能源工业的快速发展,锂离子电池因能量密度高、循环稳定性和安全性能好等优点已经从小型便携电子设备逐渐发展到航空、新能源汽车和动力电池等新兴产业,这些领域不仅要求锂离子电池具有更好的安全性能,对其能量密度也提出更高的要求[1 ] .为了获得更高能量密度的锂离子电池,通常采用高电压或高容量电极,然而这些电极材料在适配于低浓度电解液过程中存在着循环稳定性差、安全性低等诸多问题[2 -3 ] .近几年来,研究人员发现高浓度电解液(>3 mol/dm3 )相较于传统低浓度电解液(≤1 mol/dm3 ),具有与电极相容性好、离子载体密度高等优势的同时,也显著地改善了低浓度电解液的不足.这类电解液包括溶剂化离子液体、高浓度有机溶剂电解液和水溶盐电解液体系,它们不仅提高了电解液体系的Li+ 传输性能、自扩散系数以及离子电导率等物理化学性质,而且对锂离子电池循环稳定、倍率以及安全等电化学性能方面具有重要贡献[4 -5 ] .本文从电极/电解液界面成膜机理出发,结合锂离子溶剂化层对界面性质的影响分析了高浓度电解液与低浓度电解液对锂离子电池的界面结构、化学组成及稳定性作用机理的差异,并对高浓度电解液改善电解质与电极的相容性、界面表征手段进行了介绍. ...
1
... 随着电子技术和能源工业的快速发展,锂离子电池因能量密度高、循环稳定性和安全性能好等优点已经从小型便携电子设备逐渐发展到航空、新能源汽车和动力电池等新兴产业,这些领域不仅要求锂离子电池具有更好的安全性能,对其能量密度也提出更高的要求[1 ] .为了获得更高能量密度的锂离子电池,通常采用高电压或高容量电极,然而这些电极材料在适配于低浓度电解液过程中存在着循环稳定性差、安全性低等诸多问题[2 -3 ] .近几年来,研究人员发现高浓度电解液(>3 mol/dm3 )相较于传统低浓度电解液(≤1 mol/dm3 ),具有与电极相容性好、离子载体密度高等优势的同时,也显著地改善了低浓度电解液的不足.这类电解液包括溶剂化离子液体、高浓度有机溶剂电解液和水溶盐电解液体系,它们不仅提高了电解液体系的Li+ 传输性能、自扩散系数以及离子电导率等物理化学性质,而且对锂离子电池循环稳定、倍率以及安全等电化学性能方面具有重要贡献[4 -5 ] .本文从电极/电解液界面成膜机理出发,结合锂离子溶剂化层对界面性质的影响分析了高浓度电解液与低浓度电解液对锂离子电池的界面结构、化学组成及稳定性作用机理的差异,并对高浓度电解液改善电解质与电极的相容性、界面表征手段进行了介绍. ...
1
... 随着电子技术和能源工业的快速发展,锂离子电池因能量密度高、循环稳定性和安全性能好等优点已经从小型便携电子设备逐渐发展到航空、新能源汽车和动力电池等新兴产业,这些领域不仅要求锂离子电池具有更好的安全性能,对其能量密度也提出更高的要求[1 ] .为了获得更高能量密度的锂离子电池,通常采用高电压或高容量电极,然而这些电极材料在适配于低浓度电解液过程中存在着循环稳定性差、安全性低等诸多问题[2 -3 ] .近几年来,研究人员发现高浓度电解液(>3 mol/dm3 )相较于传统低浓度电解液(≤1 mol/dm3 ),具有与电极相容性好、离子载体密度高等优势的同时,也显著地改善了低浓度电解液的不足.这类电解液包括溶剂化离子液体、高浓度有机溶剂电解液和水溶盐电解液体系,它们不仅提高了电解液体系的Li+ 传输性能、自扩散系数以及离子电导率等物理化学性质,而且对锂离子电池循环稳定、倍率以及安全等电化学性能方面具有重要贡献[4 -5 ] .本文从电极/电解液界面成膜机理出发,结合锂离子溶剂化层对界面性质的影响分析了高浓度电解液与低浓度电解液对锂离子电池的界面结构、化学组成及稳定性作用机理的差异,并对高浓度电解液改善电解质与电极的相容性、界面表征手段进行了介绍. ...
1
... 随着电子技术和能源工业的快速发展,锂离子电池因能量密度高、循环稳定性和安全性能好等优点已经从小型便携电子设备逐渐发展到航空、新能源汽车和动力电池等新兴产业,这些领域不仅要求锂离子电池具有更好的安全性能,对其能量密度也提出更高的要求[1 ] .为了获得更高能量密度的锂离子电池,通常采用高电压或高容量电极,然而这些电极材料在适配于低浓度电解液过程中存在着循环稳定性差、安全性低等诸多问题[2 -3 ] .近几年来,研究人员发现高浓度电解液(>3 mol/dm3 )相较于传统低浓度电解液(≤1 mol/dm3 ),具有与电极相容性好、离子载体密度高等优势的同时,也显著地改善了低浓度电解液的不足.这类电解液包括溶剂化离子液体、高浓度有机溶剂电解液和水溶盐电解液体系,它们不仅提高了电解液体系的Li+ 传输性能、自扩散系数以及离子电导率等物理化学性质,而且对锂离子电池循环稳定、倍率以及安全等电化学性能方面具有重要贡献[4 -5 ] .本文从电极/电解液界面成膜机理出发,结合锂离子溶剂化层对界面性质的影响分析了高浓度电解液与低浓度电解液对锂离子电池的界面结构、化学组成及稳定性作用机理的差异,并对高浓度电解液改善电解质与电极的相容性、界面表征手段进行了介绍. ...
2
... 随着电子技术和能源工业的快速发展,锂离子电池因能量密度高、循环稳定性和安全性能好等优点已经从小型便携电子设备逐渐发展到航空、新能源汽车和动力电池等新兴产业,这些领域不仅要求锂离子电池具有更好的安全性能,对其能量密度也提出更高的要求[1 ] .为了获得更高能量密度的锂离子电池,通常采用高电压或高容量电极,然而这些电极材料在适配于低浓度电解液过程中存在着循环稳定性差、安全性低等诸多问题[2 -3 ] .近几年来,研究人员发现高浓度电解液(>3 mol/dm3 )相较于传统低浓度电解液(≤1 mol/dm3 ),具有与电极相容性好、离子载体密度高等优势的同时,也显著地改善了低浓度电解液的不足.这类电解液包括溶剂化离子液体、高浓度有机溶剂电解液和水溶盐电解液体系,它们不仅提高了电解液体系的Li+ 传输性能、自扩散系数以及离子电导率等物理化学性质,而且对锂离子电池循环稳定、倍率以及安全等电化学性能方面具有重要贡献[4 -5 ] .本文从电极/电解液界面成膜机理出发,结合锂离子溶剂化层对界面性质的影响分析了高浓度电解液与低浓度电解液对锂离子电池的界面结构、化学组成及稳定性作用机理的差异,并对高浓度电解液改善电解质与电极的相容性、界面表征手段进行了介绍. ...
... 当电解液中锂盐浓度增大到溶液中几乎不含有自由溶剂分子时,锂盐阴离子进入溶剂化鞘层,与阳离子和溶剂分子主要以聚集体(AGGs)和接触离子对形式(CIPs)存在的电解液常被称为高浓度电解液[6 -7 ] .在高浓度电解液应用于锂离子电池的研究中发现,高浓度电解液相比于低浓度电解液其优势主要体现在以下几点:①自由溶剂分子浓度和溶剂化结构的改变使得锂盐阴离子处于最低未占据分子轨道(LUMO),进而增强了电解液体系还原稳定性,同时阴离子优先还原分解形成的固体电解质膜(SEI膜)阻止了电解液的继续分解[8 ] ;②锂离子与溶剂分子的络合数目的增加,可有效抑制电解液在高电位下的氧化分解,拓宽了电化学稳定窗口[9 -11 ] ;③通过浓度的提高改变配位结构和电解液的钝化能力,有效地抑制铝集流体的腐蚀[12 -13 ] ;④从锂盐和溶剂的选择上增强热力学稳定性,提高了电池的安全性能[14 ] ;⑤锂离子浓差极化减小,阴离子的迁移因溶剂化作用而抑制,进而使得锂离子迁移数增加[5 ] . ...
1
... 当电解液中锂盐浓度增大到溶液中几乎不含有自由溶剂分子时,锂盐阴离子进入溶剂化鞘层,与阳离子和溶剂分子主要以聚集体(AGGs)和接触离子对形式(CIPs)存在的电解液常被称为高浓度电解液[6 -7 ] .在高浓度电解液应用于锂离子电池的研究中发现,高浓度电解液相比于低浓度电解液其优势主要体现在以下几点:①自由溶剂分子浓度和溶剂化结构的改变使得锂盐阴离子处于最低未占据分子轨道(LUMO),进而增强了电解液体系还原稳定性,同时阴离子优先还原分解形成的固体电解质膜(SEI膜)阻止了电解液的继续分解[8 ] ;②锂离子与溶剂分子的络合数目的增加,可有效抑制电解液在高电位下的氧化分解,拓宽了电化学稳定窗口[9 -11 ] ;③通过浓度的提高改变配位结构和电解液的钝化能力,有效地抑制铝集流体的腐蚀[12 -13 ] ;④从锂盐和溶剂的选择上增强热力学稳定性,提高了电池的安全性能[14 ] ;⑤锂离子浓差极化减小,阴离子的迁移因溶剂化作用而抑制,进而使得锂离子迁移数增加[5 ] . ...
1
... 当电解液中锂盐浓度增大到溶液中几乎不含有自由溶剂分子时,锂盐阴离子进入溶剂化鞘层,与阳离子和溶剂分子主要以聚集体(AGGs)和接触离子对形式(CIPs)存在的电解液常被称为高浓度电解液[6 -7 ] .在高浓度电解液应用于锂离子电池的研究中发现,高浓度电解液相比于低浓度电解液其优势主要体现在以下几点:①自由溶剂分子浓度和溶剂化结构的改变使得锂盐阴离子处于最低未占据分子轨道(LUMO),进而增强了电解液体系还原稳定性,同时阴离子优先还原分解形成的固体电解质膜(SEI膜)阻止了电解液的继续分解[8 ] ;②锂离子与溶剂分子的络合数目的增加,可有效抑制电解液在高电位下的氧化分解,拓宽了电化学稳定窗口[9 -11 ] ;③通过浓度的提高改变配位结构和电解液的钝化能力,有效地抑制铝集流体的腐蚀[12 -13 ] ;④从锂盐和溶剂的选择上增强热力学稳定性,提高了电池的安全性能[14 ] ;⑤锂离子浓差极化减小,阴离子的迁移因溶剂化作用而抑制,进而使得锂离子迁移数增加[5 ] . ...
1
... 当电解液中锂盐浓度增大到溶液中几乎不含有自由溶剂分子时,锂盐阴离子进入溶剂化鞘层,与阳离子和溶剂分子主要以聚集体(AGGs)和接触离子对形式(CIPs)存在的电解液常被称为高浓度电解液[6 -7 ] .在高浓度电解液应用于锂离子电池的研究中发现,高浓度电解液相比于低浓度电解液其优势主要体现在以下几点:①自由溶剂分子浓度和溶剂化结构的改变使得锂盐阴离子处于最低未占据分子轨道(LUMO),进而增强了电解液体系还原稳定性,同时阴离子优先还原分解形成的固体电解质膜(SEI膜)阻止了电解液的继续分解[8 ] ;②锂离子与溶剂分子的络合数目的增加,可有效抑制电解液在高电位下的氧化分解,拓宽了电化学稳定窗口[9 -11 ] ;③通过浓度的提高改变配位结构和电解液的钝化能力,有效地抑制铝集流体的腐蚀[12 -13 ] ;④从锂盐和溶剂的选择上增强热力学稳定性,提高了电池的安全性能[14 ] ;⑤锂离子浓差极化减小,阴离子的迁移因溶剂化作用而抑制,进而使得锂离子迁移数增加[5 ] . ...
1
... 当电解液中锂盐浓度增大到溶液中几乎不含有自由溶剂分子时,锂盐阴离子进入溶剂化鞘层,与阳离子和溶剂分子主要以聚集体(AGGs)和接触离子对形式(CIPs)存在的电解液常被称为高浓度电解液[6 -7 ] .在高浓度电解液应用于锂离子电池的研究中发现,高浓度电解液相比于低浓度电解液其优势主要体现在以下几点:①自由溶剂分子浓度和溶剂化结构的改变使得锂盐阴离子处于最低未占据分子轨道(LUMO),进而增强了电解液体系还原稳定性,同时阴离子优先还原分解形成的固体电解质膜(SEI膜)阻止了电解液的继续分解[8 ] ;②锂离子与溶剂分子的络合数目的增加,可有效抑制电解液在高电位下的氧化分解,拓宽了电化学稳定窗口[9 -11 ] ;③通过浓度的提高改变配位结构和电解液的钝化能力,有效地抑制铝集流体的腐蚀[12 -13 ] ;④从锂盐和溶剂的选择上增强热力学稳定性,提高了电池的安全性能[14 ] ;⑤锂离子浓差极化减小,阴离子的迁移因溶剂化作用而抑制,进而使得锂离子迁移数增加[5 ] . ...
1
... 当电解液中锂盐浓度增大到溶液中几乎不含有自由溶剂分子时,锂盐阴离子进入溶剂化鞘层,与阳离子和溶剂分子主要以聚集体(AGGs)和接触离子对形式(CIPs)存在的电解液常被称为高浓度电解液[6 -7 ] .在高浓度电解液应用于锂离子电池的研究中发现,高浓度电解液相比于低浓度电解液其优势主要体现在以下几点:①自由溶剂分子浓度和溶剂化结构的改变使得锂盐阴离子处于最低未占据分子轨道(LUMO),进而增强了电解液体系还原稳定性,同时阴离子优先还原分解形成的固体电解质膜(SEI膜)阻止了电解液的继续分解[8 ] ;②锂离子与溶剂分子的络合数目的增加,可有效抑制电解液在高电位下的氧化分解,拓宽了电化学稳定窗口[9 -11 ] ;③通过浓度的提高改变配位结构和电解液的钝化能力,有效地抑制铝集流体的腐蚀[12 -13 ] ;④从锂盐和溶剂的选择上增强热力学稳定性,提高了电池的安全性能[14 ] ;⑤锂离子浓差极化减小,阴离子的迁移因溶剂化作用而抑制,进而使得锂离子迁移数增加[5 ] . ...
2
... 电解液溶剂化是锂离子溶剂化鞘层结构、电极/电解液界面形成过程中的基本问题.因此,电解液中锂离子的存在形式很大程度上受电解液溶剂化的调节,直接控制锂盐阴离子在不同浓度电解液中络合行为[24 -25 ] .在低浓度电解液中,溶液中存在大量自由溶剂分子,锂离子(Li+ )通常与3~4个溶剂分子配位,以SSIPs存在,其SEI膜的形成过程主要由溶剂分子的还原或氧化控制.高浓度电解液则主要以AGGs和CIPs存在,SEI膜主要由锂盐阴离子的分解产物组成[26 ] .低浓度电解液和高浓度电解液中不同Li+ 溶剂化结构的存在形式导致电极表面发生不同的界面反应,如图2 所示[1 ] .高浓度电解液中Li+ 与周围较多的溶剂分子结合形成Li+ 溶剂化结构,使得溶液中的自由溶剂分子数量大大降低,同时溶剂分子与锂盐阴离子结合后会导致溶剂分子所处的化学环境发生变化,从而使得高浓度溶液的电化学稳定性大幅提高[27 -28 ] .Wang等[23 ] 结合密度泛函理论(DFT)与基于密度泛函理论似导体屏蔽模型(DFT-COMSO)研究了高浓度电解液与低浓度电解液中锂盐阴离子效应对锂离子溶剂化层及电化学和物理性能的影响,结果表明高浓度的锂盐阴离子对锂离子溶剂化鞘层电荷分布产生很大的影响.随着锂盐浓度的提高,溶剂化结构由Li+ -4DMC(碳酸二甲酯)转变为Li+ -3DMC-FSI- .由于DMC与Li+ 的结合能小于FSI- 与Li+ 的结合能,脱溶剂化时优先脱去溶剂分子形成一个富含FSI- 的界面层,该阴离子优先反应产生足够多的LiF钝化电极.Doi等[10 ] 使用拉曼光谱和第一性原理计算研究了高浓度电解液中溶剂化结构对高电压电极氧化稳定性的影响发现,在低浓度电解液中,锂离子被4个碳酸丙烯酯(PC)分子溶剂化时,第一溶剂化壳层中形成Li+ (PC)4 ,结合第一性原理计算结果表明C=O中O的电子密度最高,这导致氧化分解反应的进行.另外,Xing等[29 ] 通过计算低浓度电解液中Li+ 、溶剂分子和阴离子溶剂化结构的结合能发现,在脱溶剂化时,脱去PC溶剂分子和PF6 - 的结合能相差不多,而当锂盐浓度提高时,PF6 - 阴离子与Li+ 的缔合度增强,使得更多的阴离子集中石墨电极表面,这与Li+ (PC)n
... 电解质溶液的正极电压窗口可以通过消除过剩的溶剂分子来扩展,即,通过提高锂盐的浓度.溶剂化降低了溶剂分子的HOMO能量,并随着溶剂化次数的减少而进一步降低[10 ] .Yang等[30 ] 研究表明高浓度水系电解液的整体稳定电压窗口随着LiTFSI浓度的增加而扩大到4 V.结合分子动力学模拟和DFT计算发现,内亥姆霍兹层逐渐被TFSI- 阴离子填充,随着电化学反应的进行,钝化过程随着盐浓度的增加而增强,TFSI- 导带的最小值和价带的最大值都向电位较低的方向偏移,这是TFSI- 优先于水还原为LiF形成稳定界面,抑制氢气和氧气的析出,从而拓宽电化学窗口的原因.因此,高浓度电解液所形成的稳定界面是拓宽电化学窗口的有效方法之一. ...
2
... 当电解液中锂盐浓度增大到溶液中几乎不含有自由溶剂分子时,锂盐阴离子进入溶剂化鞘层,与阳离子和溶剂分子主要以聚集体(AGGs)和接触离子对形式(CIPs)存在的电解液常被称为高浓度电解液[6 -7 ] .在高浓度电解液应用于锂离子电池的研究中发现,高浓度电解液相比于低浓度电解液其优势主要体现在以下几点:①自由溶剂分子浓度和溶剂化结构的改变使得锂盐阴离子处于最低未占据分子轨道(LUMO),进而增强了电解液体系还原稳定性,同时阴离子优先还原分解形成的固体电解质膜(SEI膜)阻止了电解液的继续分解[8 ] ;②锂离子与溶剂分子的络合数目的增加,可有效抑制电解液在高电位下的氧化分解,拓宽了电化学稳定窗口[9 -11 ] ;③通过浓度的提高改变配位结构和电解液的钝化能力,有效地抑制铝集流体的腐蚀[12 -13 ] ;④从锂盐和溶剂的选择上增强热力学稳定性,提高了电池的安全性能[14 ] ;⑤锂离子浓差极化减小,阴离子的迁移因溶剂化作用而抑制,进而使得锂离子迁移数增加[5 ] . ...
... 目前,在高浓度电极/电解液界面的研究中,除了传统的表征方法如电化学阻抗谱(EIS)、循环伏安法(CV)、扫描电子显微镜(SEM)以及透射电子显微镜(TEM)、飞行时间二次离子质谱(TOF-SIMS)、X射线光电子能谱分析(XPS)对电极/电解液界面膜的电化学行为、形貌和化学组成的表征分析,一些分析溶剂化结构以及原位监测成膜过程的高级表征的使用为高浓度电解液电极/电解液稳定界面的研究起到十分重要的推动作用[22 ] .Cao等[11 ] 使用拉曼光谱分析法分析了电解液中的阴离子结构.通过对四氟硼酸锂(LiBF4 )阴离子中B-F对称振动峰对溶剂、阴离子和阳离子的存在形式进行分析发现,低浓度中存在自由溶剂分子,并且三者的存在形式主要为对SSIPs,而高浓度电解液中锂盐浓度的增加不仅使得Li+ -DMC相互作用增强,Li+ -B F 4 - [36 ] 不仅通过采用拉曼光谱分析低浓度电解液中Li+ 与溶剂分子的存在状态得到与前面一致结果,即在低浓度电解液中,溶剂化状态的存在形式更多的是SSIPs,在核磁共振氢谱(1 H NMR)中也得到了相同的结论,这为以后高浓度电解液溶剂化结构的分析提供新的表征途径. ...
1
... 当电解液中锂盐浓度增大到溶液中几乎不含有自由溶剂分子时,锂盐阴离子进入溶剂化鞘层,与阳离子和溶剂分子主要以聚集体(AGGs)和接触离子对形式(CIPs)存在的电解液常被称为高浓度电解液[6 -7 ] .在高浓度电解液应用于锂离子电池的研究中发现,高浓度电解液相比于低浓度电解液其优势主要体现在以下几点:①自由溶剂分子浓度和溶剂化结构的改变使得锂盐阴离子处于最低未占据分子轨道(LUMO),进而增强了电解液体系还原稳定性,同时阴离子优先还原分解形成的固体电解质膜(SEI膜)阻止了电解液的继续分解[8 ] ;②锂离子与溶剂分子的络合数目的增加,可有效抑制电解液在高电位下的氧化分解,拓宽了电化学稳定窗口[9 -11 ] ;③通过浓度的提高改变配位结构和电解液的钝化能力,有效地抑制铝集流体的腐蚀[12 -13 ] ;④从锂盐和溶剂的选择上增强热力学稳定性,提高了电池的安全性能[14 ] ;⑤锂离子浓差极化减小,阴离子的迁移因溶剂化作用而抑制,进而使得锂离子迁移数增加[5 ] . ...
1
... 当电解液中锂盐浓度增大到溶液中几乎不含有自由溶剂分子时,锂盐阴离子进入溶剂化鞘层,与阳离子和溶剂分子主要以聚集体(AGGs)和接触离子对形式(CIPs)存在的电解液常被称为高浓度电解液[6 -7 ] .在高浓度电解液应用于锂离子电池的研究中发现,高浓度电解液相比于低浓度电解液其优势主要体现在以下几点:①自由溶剂分子浓度和溶剂化结构的改变使得锂盐阴离子处于最低未占据分子轨道(LUMO),进而增强了电解液体系还原稳定性,同时阴离子优先还原分解形成的固体电解质膜(SEI膜)阻止了电解液的继续分解[8 ] ;②锂离子与溶剂分子的络合数目的增加,可有效抑制电解液在高电位下的氧化分解,拓宽了电化学稳定窗口[9 -11 ] ;③通过浓度的提高改变配位结构和电解液的钝化能力,有效地抑制铝集流体的腐蚀[12 -13 ] ;④从锂盐和溶剂的选择上增强热力学稳定性,提高了电池的安全性能[14 ] ;⑤锂离子浓差极化减小,阴离子的迁移因溶剂化作用而抑制,进而使得锂离子迁移数增加[5 ] . ...
3
... 当电解液中锂盐浓度增大到溶液中几乎不含有自由溶剂分子时,锂盐阴离子进入溶剂化鞘层,与阳离子和溶剂分子主要以聚集体(AGGs)和接触离子对形式(CIPs)存在的电解液常被称为高浓度电解液[6 -7 ] .在高浓度电解液应用于锂离子电池的研究中发现,高浓度电解液相比于低浓度电解液其优势主要体现在以下几点:①自由溶剂分子浓度和溶剂化结构的改变使得锂盐阴离子处于最低未占据分子轨道(LUMO),进而增强了电解液体系还原稳定性,同时阴离子优先还原分解形成的固体电解质膜(SEI膜)阻止了电解液的继续分解[8 ] ;②锂离子与溶剂分子的络合数目的增加,可有效抑制电解液在高电位下的氧化分解,拓宽了电化学稳定窗口[9 -11 ] ;③通过浓度的提高改变配位结构和电解液的钝化能力,有效地抑制铝集流体的腐蚀[12 -13 ] ;④从锂盐和溶剂的选择上增强热力学稳定性,提高了电池的安全性能[14 ] ;⑤锂离子浓差极化减小,阴离子的迁移因溶剂化作用而抑制,进而使得锂离子迁移数增加[5 ] . ...
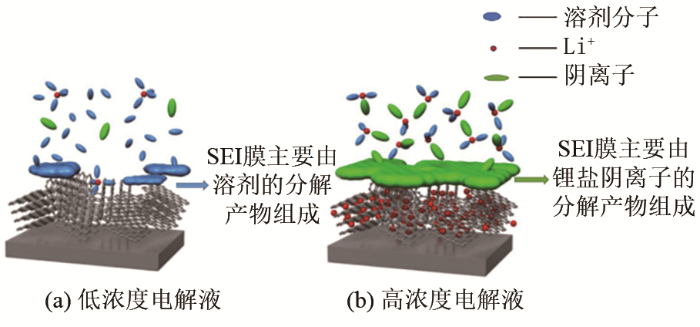
... 电解液溶剂化是锂离子溶剂化鞘层结构、电极/电解液界面形成过程中的基本问题.因此,电解液中锂离子的存在形式很大程度上受电解液溶剂化的调节,直接控制锂盐阴离子在不同浓度电解液中络合行为
[24 -25 ] .在低浓度电解液中,溶液中存在大量自由溶剂分子,锂离子(Li
+ )通常与3~4个溶剂分子配位,以SSIPs存在,其SEI膜的形成过程主要由溶剂分子的还原或氧化控制.高浓度电解液则主要以AGGs和CIPs存在,SEI膜主要由锂盐阴离子的分解产物组成
[26 ] .低浓度电解液和高浓度电解液中不同Li
+ 溶剂化结构的存在形式导致电极表面发生不同的界面反应,如
图2 所示
[1 ] .高浓度电解液中Li
+ 与周围较多的溶剂分子结合形成Li
+ 溶剂化结构,使得溶液中的自由溶剂分子数量大大降低,同时溶剂分子与锂盐阴离子结合后会导致溶剂分子所处的化学环境发生变化,从而使得高浓度溶液的电化学稳定性大幅提高
[27 -28 ] .Wang等
[23 ] 结合密度泛函理论(DFT)与基于密度泛函理论似导体屏蔽模型(DFT-COMSO)研究了高浓度电解液与低浓度电解液中锂盐阴离子效应对锂离子溶剂化层及电化学和物理性能的影响,结果表明高浓度的锂盐阴离子对锂离子溶剂化鞘层电荷分布产生很大的影响.随着锂盐浓度的提高,溶剂化结构由Li
+ -4DMC(碳酸二甲酯)转变为Li
+ -3DMC-FSI
- .由于DMC与Li
+ 的结合能小于FSI
- 与Li
+ 的结合能,脱溶剂化时优先脱去溶剂分子形成一个富含FSI
- 的界面层,该阴离子优先反应产生足够多的LiF钝化电极.Doi等
[10 ] 使用拉曼光谱和第一性原理计算研究了高浓度电解液中溶剂化结构对高电压电极氧化稳定性的影响发现,在低浓度电解液中,锂离子被4个碳酸丙烯酯(PC)分子溶剂化时,第一溶剂化壳层中形成Li
+ (PC)
4 ,结合第一性原理计算结果表明C=O中O的电子密度最高,这导致氧化分解反应的进行.另外,Xing等
[29 ] 通过计算低浓度电解液中Li
+ 、溶剂分子和阴离子溶剂化结构的结合能发现,在脱溶剂化时,脱去PC溶剂分子和PF
6 - 的结合能相差不多,而当锂盐浓度提高时,PF
6 - 阴离子与Li
+ 的缔合度增强,使得更多的阴离子集中石墨电极表面,这与Li
+ (PC)
n 溶剂中的PC分子数量随电解液浓度的增加而减少的结果一致,即在高浓度电解液中,界面膜主要来自于锂盐阴离子的分解.并且溶剂化结构的最高占据分子轨道(HOMO)比自由溶剂分子的低,这也就说明在没有游离PC分子的高浓度电解液中,PC分子的抗氧化稳定性显著提高.因此,对高浓度电解液溶液化层结构和性质的全面了解是对界面成膜机理进一步探索的重要途径.
图2 低浓度电解液和高浓度电解液中不同的界面反应:<strong>(a) </strong>低浓度电解液;<strong>(b) </strong>高浓度电解液<sup>[<xref ref-type="bibr" rid="R14">14</xref>]</sup> Representative schematic illustration of theelectrolyte reduction mechanism at the electrode/electrolyte interface in: (a) dilute electrolytes;(b) concentrated electrolytes<sup>[<xref ref-type="bibr" rid="R14">14</xref>]</sup> Fig.2 ![]()
3 高浓度电解液稳定界面对电化学性能的影响 3.1 扩宽电化学稳定窗口 电解质溶液的正极电压窗口可以通过消除过剩的溶剂分子来扩展,即,通过提高锂盐的浓度.溶剂化降低了溶剂分子的HOMO能量,并随着溶剂化次数的减少而进一步降低[10 ] .Yang等[30 ] 研究表明高浓度水系电解液的整体稳定电压窗口随着LiTFSI浓度的增加而扩大到4 V.结合分子动力学模拟和DFT计算发现,内亥姆霍兹层逐渐被TFSI- 阴离子填充,随着电化学反应的进行,钝化过程随着盐浓度的增加而增强,TFSI- 导带的最小值和价带的最大值都向电位较低的方向偏移,这是TFSI- 优先于水还原为LiF形成稳定界面,抑制氢气和氧气的析出,从而拓宽电化学窗口的原因.因此,高浓度电解液所形成的稳定界面是拓宽电化学窗口的有效方法之一. ...
... [
14 ]
Fig.2 ![]()
3 高浓度电解液稳定界面对电化学性能的影响 3.1 扩宽电化学稳定窗口 电解质溶液的正极电压窗口可以通过消除过剩的溶剂分子来扩展,即,通过提高锂盐的浓度.溶剂化降低了溶剂分子的HOMO能量,并随着溶剂化次数的减少而进一步降低[10 ] .Yang等[30 ] 研究表明高浓度水系电解液的整体稳定电压窗口随着LiTFSI浓度的增加而扩大到4 V.结合分子动力学模拟和DFT计算发现,内亥姆霍兹层逐渐被TFSI- 阴离子填充,随着电化学反应的进行,钝化过程随着盐浓度的增加而增强,TFSI- 导带的最小值和价带的最大值都向电位较低的方向偏移,这是TFSI- 优先于水还原为LiF形成稳定界面,抑制氢气和氧气的析出,从而拓宽电化学窗口的原因.因此,高浓度电解液所形成的稳定界面是拓宽电化学窗口的有效方法之一. ...
1
... 对负极而言,在低浓度电解液中,溶剂迁移至内亥姆霍兹层富集的过程比阴离子更有优势,锂离子内溶剂化层结构则主要以溶剂分子为主,并且环状的溶剂分子会优先于链状分子参与溶剂化层,即电极表面初始状态的内亥姆霍兹层由自由溶剂分子在起主导作用[15 -16 ] .当施加电场时,阴离子会被推至外亥姆霍兹层,靠近电极的溶剂分子优先参与还原分解形成固体电解质膜(SEI膜)的主要组成[17 ] .而在高浓度电解液中,锂盐浓度的增加使得溶剂与Li+ 配位增强,有效稳定了溶剂分子,而且浓度提高使阴离子靠近内亥姆霍兹层.尽管吸附的阴离子和负极相斥,但由于吸附力大于静电力,所以仍然能够稳定存在,进而增加了阴离子优先还原的机会.因此,与锂离子配位的锂盐阴离子优先还原分解形成更加稳定致密的SEI膜,进而对电池体系的综合电化学性能产生重要影响. ...
1
... 对负极而言,在低浓度电解液中,溶剂迁移至内亥姆霍兹层富集的过程比阴离子更有优势,锂离子内溶剂化层结构则主要以溶剂分子为主,并且环状的溶剂分子会优先于链状分子参与溶剂化层,即电极表面初始状态的内亥姆霍兹层由自由溶剂分子在起主导作用[15 -16 ] .当施加电场时,阴离子会被推至外亥姆霍兹层,靠近电极的溶剂分子优先参与还原分解形成固体电解质膜(SEI膜)的主要组成[17 ] .而在高浓度电解液中,锂盐浓度的增加使得溶剂与Li+ 配位增强,有效稳定了溶剂分子,而且浓度提高使阴离子靠近内亥姆霍兹层.尽管吸附的阴离子和负极相斥,但由于吸附力大于静电力,所以仍然能够稳定存在,进而增加了阴离子优先还原的机会.因此,与锂离子配位的锂盐阴离子优先还原分解形成更加稳定致密的SEI膜,进而对电池体系的综合电化学性能产生重要影响. ...
1
... 对负极而言,在低浓度电解液中,溶剂迁移至内亥姆霍兹层富集的过程比阴离子更有优势,锂离子内溶剂化层结构则主要以溶剂分子为主,并且环状的溶剂分子会优先于链状分子参与溶剂化层,即电极表面初始状态的内亥姆霍兹层由自由溶剂分子在起主导作用[15 -16 ] .当施加电场时,阴离子会被推至外亥姆霍兹层,靠近电极的溶剂分子优先参与还原分解形成固体电解质膜(SEI膜)的主要组成[17 ] .而在高浓度电解液中,锂盐浓度的增加使得溶剂与Li+ 配位增强,有效稳定了溶剂分子,而且浓度提高使阴离子靠近内亥姆霍兹层.尽管吸附的阴离子和负极相斥,但由于吸附力大于静电力,所以仍然能够稳定存在,进而增加了阴离子优先还原的机会.因此,与锂离子配位的锂盐阴离子优先还原分解形成更加稳定致密的SEI膜,进而对电池体系的综合电化学性能产生重要影响. ...
2
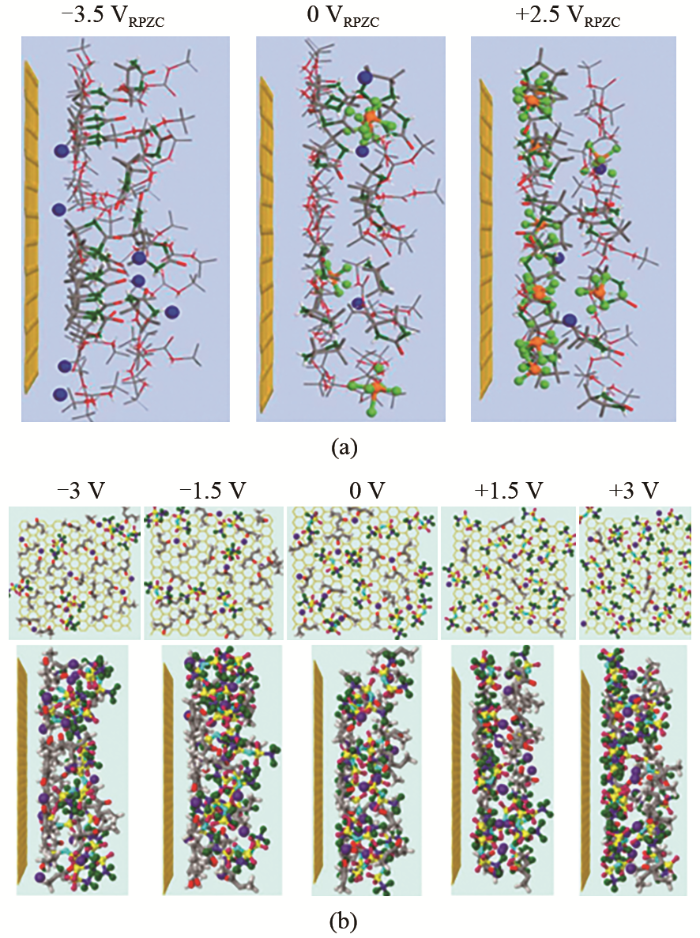
... 在对锂离子电池的研究及应用过程中发现电极/电解液界面(EEI)的结构、化学组成和力学性能对锂离子电池的电化学综合性能有非常重要的影响.相比于低浓度电解液,高浓度电解液在电极/电解液接触面形成的特殊界面主要通过提高锂盐浓度进而改变阴离子的浓度来调节双电层的结构,从而改变其结构和化学组成.通过对该结构进行分子动力学模拟(MD)可以直观的展现出浓度的提高有利于更多的阴离子存在于电极表面,如
图1 所示.当施加电电场时,锂盐阴离子参与成膜形成薄而致密的稳定界面膜.下文分别对正负极两侧双电层结构随电解液浓度的变化进行介绍.
图1 <strong>(a) </strong>低浓度电解液;<strong>(b) </strong>高浓度电解液中双电层结构的分子动力学模拟<sup>[<xref ref-type="bibr" rid="R18">18</xref>-<xref ref-type="bibr" rid="R19">19</xref>]</sup> Double layer structure in (a) dilute electrolytes; (b) concentrated electrolytes from MD simulations<sup>[<xref ref-type="bibr" rid="R18">18</xref>-<xref ref-type="bibr" rid="R19">19</xref>]</sup> Fig.1 ![]()
对负极而言,在低浓度电解液中,溶剂迁移至内亥姆霍兹层富集的过程比阴离子更有优势,锂离子内溶剂化层结构则主要以溶剂分子为主,并且环状的溶剂分子会优先于链状分子参与溶剂化层,即电极表面初始状态的内亥姆霍兹层由自由溶剂分子在起主导作用[15 -16 ] .当施加电场时,阴离子会被推至外亥姆霍兹层,靠近电极的溶剂分子优先参与还原分解形成固体电解质膜(SEI膜)的主要组成[17 ] .而在高浓度电解液中,锂盐浓度的增加使得溶剂与Li+ 配位增强,有效稳定了溶剂分子,而且浓度提高使阴离子靠近内亥姆霍兹层.尽管吸附的阴离子和负极相斥,但由于吸附力大于静电力,所以仍然能够稳定存在,进而增加了阴离子优先还原的机会.因此,与锂离子配位的锂盐阴离子优先还原分解形成更加稳定致密的SEI膜,进而对电池体系的综合电化学性能产生重要影响. ...
... [
18 -
19 ]
Fig.1 ![]()
对负极而言,在低浓度电解液中,溶剂迁移至内亥姆霍兹层富集的过程比阴离子更有优势,锂离子内溶剂化层结构则主要以溶剂分子为主,并且环状的溶剂分子会优先于链状分子参与溶剂化层,即电极表面初始状态的内亥姆霍兹层由自由溶剂分子在起主导作用[15 -16 ] .当施加电场时,阴离子会被推至外亥姆霍兹层,靠近电极的溶剂分子优先参与还原分解形成固体电解质膜(SEI膜)的主要组成[17 ] .而在高浓度电解液中,锂盐浓度的增加使得溶剂与Li+ 配位增强,有效稳定了溶剂分子,而且浓度提高使阴离子靠近内亥姆霍兹层.尽管吸附的阴离子和负极相斥,但由于吸附力大于静电力,所以仍然能够稳定存在,进而增加了阴离子优先还原的机会.因此,与锂离子配位的锂盐阴离子优先还原分解形成更加稳定致密的SEI膜,进而对电池体系的综合电化学性能产生重要影响. ...
2
... 在对锂离子电池的研究及应用过程中发现电极/电解液界面(EEI)的结构、化学组成和力学性能对锂离子电池的电化学综合性能有非常重要的影响.相比于低浓度电解液,高浓度电解液在电极/电解液接触面形成的特殊界面主要通过提高锂盐浓度进而改变阴离子的浓度来调节双电层的结构,从而改变其结构和化学组成.通过对该结构进行分子动力学模拟(MD)可以直观的展现出浓度的提高有利于更多的阴离子存在于电极表面,如
图1 所示.当施加电电场时,锂盐阴离子参与成膜形成薄而致密的稳定界面膜.下文分别对正负极两侧双电层结构随电解液浓度的变化进行介绍.
图1 <strong>(a) </strong>低浓度电解液;<strong>(b) </strong>高浓度电解液中双电层结构的分子动力学模拟<sup>[<xref ref-type="bibr" rid="R18">18</xref>-<xref ref-type="bibr" rid="R19">19</xref>]</sup> Double layer structure in (a) dilute electrolytes; (b) concentrated electrolytes from MD simulations<sup>[<xref ref-type="bibr" rid="R18">18</xref>-<xref ref-type="bibr" rid="R19">19</xref>]</sup> Fig.1 ![]()
对负极而言,在低浓度电解液中,溶剂迁移至内亥姆霍兹层富集的过程比阴离子更有优势,锂离子内溶剂化层结构则主要以溶剂分子为主,并且环状的溶剂分子会优先于链状分子参与溶剂化层,即电极表面初始状态的内亥姆霍兹层由自由溶剂分子在起主导作用[15 -16 ] .当施加电场时,阴离子会被推至外亥姆霍兹层,靠近电极的溶剂分子优先参与还原分解形成固体电解质膜(SEI膜)的主要组成[17 ] .而在高浓度电解液中,锂盐浓度的增加使得溶剂与Li+ 配位增强,有效稳定了溶剂分子,而且浓度提高使阴离子靠近内亥姆霍兹层.尽管吸附的阴离子和负极相斥,但由于吸附力大于静电力,所以仍然能够稳定存在,进而增加了阴离子优先还原的机会.因此,与锂离子配位的锂盐阴离子优先还原分解形成更加稳定致密的SEI膜,进而对电池体系的综合电化学性能产生重要影响. ...
... -
19 ]
Fig.1 ![]()
对负极而言,在低浓度电解液中,溶剂迁移至内亥姆霍兹层富集的过程比阴离子更有优势,锂离子内溶剂化层结构则主要以溶剂分子为主,并且环状的溶剂分子会优先于链状分子参与溶剂化层,即电极表面初始状态的内亥姆霍兹层由自由溶剂分子在起主导作用[15 -16 ] .当施加电场时,阴离子会被推至外亥姆霍兹层,靠近电极的溶剂分子优先参与还原分解形成固体电解质膜(SEI膜)的主要组成[17 ] .而在高浓度电解液中,锂盐浓度的增加使得溶剂与Li+ 配位增强,有效稳定了溶剂分子,而且浓度提高使阴离子靠近内亥姆霍兹层.尽管吸附的阴离子和负极相斥,但由于吸附力大于静电力,所以仍然能够稳定存在,进而增加了阴离子优先还原的机会.因此,与锂离子配位的锂盐阴离子优先还原分解形成更加稳定致密的SEI膜,进而对电池体系的综合电化学性能产生重要影响. ...
1
... 正极界面与负极类似,正极表面带正电荷而吸引阴离子.低浓度时,靠近正极表面的内亥姆霍兹层中同时存在溶剂分子和阴离子,不断提高锂盐浓度,更多的阴离子靠近内亥姆霍兹层.当发生电极极化时,所有的溶剂分子将从正极表面脱出,使其不被氧化,而阴离子优先氧化的产物是形成正极-电解液界面膜(CEI膜)的主要化学组成,从而体现出一系列“不寻常”功能[20 ] . ...
1
... 在高浓度电解液环境中,电极/电解液界面膜组成主要源于锂盐阴离子的氧化或还原分解,生成氟化锂(LiF),而富含LiF的界面膜相对稳定,从而可以有效减少界面发生的副反应.如在石墨负极表面,少许溶剂还原后形成不溶性的SEI组分,如Li2 CO3 和部分可溶的半碳酸盐和聚合物,锂盐阴离子还原的产物是典型的无机化合物,如LiF和Li2 O,它们沉淀在电极表面形成一层无机-有机复合膜[21 -22 ] .该界面膜薄而致密,具有较强的机械稳定性,从而进一步改善电化学性能.且阴离子的结构也能影响界面的化学组成.Wang等[23 ] 研究表明在氟磺酰亚胺锂-双三氟甲烷磺酰亚胺锂(LiFSI+LiTFSI)中,SEI膜中LiF含量随LiFSI浓度增大而增加,这表明FSI- 阴离子优先于TFSI- 在石墨负极表面发生分解,产生富含LiF和更稳定的SEI膜,从而进一步稳定电极/电解液的界面,提升库仑效率和循环稳定性. ...
2
... 在高浓度电解液环境中,电极/电解液界面膜组成主要源于锂盐阴离子的氧化或还原分解,生成氟化锂(LiF),而富含LiF的界面膜相对稳定,从而可以有效减少界面发生的副反应.如在石墨负极表面,少许溶剂还原后形成不溶性的SEI组分,如Li2 CO3 和部分可溶的半碳酸盐和聚合物,锂盐阴离子还原的产物是典型的无机化合物,如LiF和Li2 O,它们沉淀在电极表面形成一层无机-有机复合膜[21 -22 ] .该界面膜薄而致密,具有较强的机械稳定性,从而进一步改善电化学性能.且阴离子的结构也能影响界面的化学组成.Wang等[23 ] 研究表明在氟磺酰亚胺锂-双三氟甲烷磺酰亚胺锂(LiFSI+LiTFSI)中,SEI膜中LiF含量随LiFSI浓度增大而增加,这表明FSI- 阴离子优先于TFSI- 在石墨负极表面发生分解,产生富含LiF和更稳定的SEI膜,从而进一步稳定电极/电解液的界面,提升库仑效率和循环稳定性. ...
... 目前,在高浓度电极/电解液界面的研究中,除了传统的表征方法如电化学阻抗谱(EIS)、循环伏安法(CV)、扫描电子显微镜(SEM)以及透射电子显微镜(TEM)、飞行时间二次离子质谱(TOF-SIMS)、X射线光电子能谱分析(XPS)对电极/电解液界面膜的电化学行为、形貌和化学组成的表征分析,一些分析溶剂化结构以及原位监测成膜过程的高级表征的使用为高浓度电解液电极/电解液稳定界面的研究起到十分重要的推动作用[22 ] .Cao等[11 ] 使用拉曼光谱分析法分析了电解液中的阴离子结构.通过对四氟硼酸锂(LiBF4 )阴离子中B-F对称振动峰对溶剂、阴离子和阳离子的存在形式进行分析发现,低浓度中存在自由溶剂分子,并且三者的存在形式主要为对SSIPs,而高浓度电解液中锂盐浓度的增加不仅使得Li+ -DMC相互作用增强,Li+ -B F 4 - [36 ] 不仅通过采用拉曼光谱分析低浓度电解液中Li+ 与溶剂分子的存在状态得到与前面一致结果,即在低浓度电解液中,溶剂化状态的存在形式更多的是SSIPs,在核磁共振氢谱(1 H NMR)中也得到了相同的结论,这为以后高浓度电解液溶剂化结构的分析提供新的表征途径. ...
2
... 在高浓度电解液环境中,电极/电解液界面膜组成主要源于锂盐阴离子的氧化或还原分解,生成氟化锂(LiF),而富含LiF的界面膜相对稳定,从而可以有效减少界面发生的副反应.如在石墨负极表面,少许溶剂还原后形成不溶性的SEI组分,如Li2 CO3 和部分可溶的半碳酸盐和聚合物,锂盐阴离子还原的产物是典型的无机化合物,如LiF和Li2 O,它们沉淀在电极表面形成一层无机-有机复合膜[21 -22 ] .该界面膜薄而致密,具有较强的机械稳定性,从而进一步改善电化学性能.且阴离子的结构也能影响界面的化学组成.Wang等[23 ] 研究表明在氟磺酰亚胺锂-双三氟甲烷磺酰亚胺锂(LiFSI+LiTFSI)中,SEI膜中LiF含量随LiFSI浓度增大而增加,这表明FSI- 阴离子优先于TFSI- 在石墨负极表面发生分解,产生富含LiF和更稳定的SEI膜,从而进一步稳定电极/电解液的界面,提升库仑效率和循环稳定性. ...
... 电解液溶剂化是锂离子溶剂化鞘层结构、电极/电解液界面形成过程中的基本问题.因此,电解液中锂离子的存在形式很大程度上受电解液溶剂化的调节,直接控制锂盐阴离子在不同浓度电解液中络合行为[24 -25 ] .在低浓度电解液中,溶液中存在大量自由溶剂分子,锂离子(Li+ )通常与3~4个溶剂分子配位,以SSIPs存在,其SEI膜的形成过程主要由溶剂分子的还原或氧化控制.高浓度电解液则主要以AGGs和CIPs存在,SEI膜主要由锂盐阴离子的分解产物组成[26 ] .低浓度电解液和高浓度电解液中不同Li+ 溶剂化结构的存在形式导致电极表面发生不同的界面反应,如图2 所示[1 ] .高浓度电解液中Li+ 与周围较多的溶剂分子结合形成Li+ 溶剂化结构,使得溶液中的自由溶剂分子数量大大降低,同时溶剂分子与锂盐阴离子结合后会导致溶剂分子所处的化学环境发生变化,从而使得高浓度溶液的电化学稳定性大幅提高[27 -28 ] .Wang等[23 ] 结合密度泛函理论(DFT)与基于密度泛函理论似导体屏蔽模型(DFT-COMSO)研究了高浓度电解液与低浓度电解液中锂盐阴离子效应对锂离子溶剂化层及电化学和物理性能的影响,结果表明高浓度的锂盐阴离子对锂离子溶剂化鞘层电荷分布产生很大的影响.随着锂盐浓度的提高,溶剂化结构由Li+ -4DMC(碳酸二甲酯)转变为Li+ -3DMC-FSI- .由于DMC与Li+ 的结合能小于FSI- 与Li+ 的结合能,脱溶剂化时优先脱去溶剂分子形成一个富含FSI- 的界面层,该阴离子优先反应产生足够多的LiF钝化电极.Doi等[10 ] 使用拉曼光谱和第一性原理计算研究了高浓度电解液中溶剂化结构对高电压电极氧化稳定性的影响发现,在低浓度电解液中,锂离子被4个碳酸丙烯酯(PC)分子溶剂化时,第一溶剂化壳层中形成Li+ (PC)4 ,结合第一性原理计算结果表明C=O中O的电子密度最高,这导致氧化分解反应的进行.另外,Xing等[29 ] 通过计算低浓度电解液中Li+ 、溶剂分子和阴离子溶剂化结构的结合能发现,在脱溶剂化时,脱去PC溶剂分子和PF6 - 的结合能相差不多,而当锂盐浓度提高时,PF6 - 阴离子与Li+ 的缔合度增强,使得更多的阴离子集中石墨电极表面,这与Li+ (PC)n
1
... 电解液溶剂化是锂离子溶剂化鞘层结构、电极/电解液界面形成过程中的基本问题.因此,电解液中锂离子的存在形式很大程度上受电解液溶剂化的调节,直接控制锂盐阴离子在不同浓度电解液中络合行为[24 -25 ] .在低浓度电解液中,溶液中存在大量自由溶剂分子,锂离子(Li+ )通常与3~4个溶剂分子配位,以SSIPs存在,其SEI膜的形成过程主要由溶剂分子的还原或氧化控制.高浓度电解液则主要以AGGs和CIPs存在,SEI膜主要由锂盐阴离子的分解产物组成[26 ] .低浓度电解液和高浓度电解液中不同Li+ 溶剂化结构的存在形式导致电极表面发生不同的界面反应,如图2 所示[1 ] .高浓度电解液中Li+ 与周围较多的溶剂分子结合形成Li+ 溶剂化结构,使得溶液中的自由溶剂分子数量大大降低,同时溶剂分子与锂盐阴离子结合后会导致溶剂分子所处的化学环境发生变化,从而使得高浓度溶液的电化学稳定性大幅提高[27 -28 ] .Wang等[23 ] 结合密度泛函理论(DFT)与基于密度泛函理论似导体屏蔽模型(DFT-COMSO)研究了高浓度电解液与低浓度电解液中锂盐阴离子效应对锂离子溶剂化层及电化学和物理性能的影响,结果表明高浓度的锂盐阴离子对锂离子溶剂化鞘层电荷分布产生很大的影响.随着锂盐浓度的提高,溶剂化结构由Li+ -4DMC(碳酸二甲酯)转变为Li+ -3DMC-FSI- .由于DMC与Li+ 的结合能小于FSI- 与Li+ 的结合能,脱溶剂化时优先脱去溶剂分子形成一个富含FSI- 的界面层,该阴离子优先反应产生足够多的LiF钝化电极.Doi等[10 ] 使用拉曼光谱和第一性原理计算研究了高浓度电解液中溶剂化结构对高电压电极氧化稳定性的影响发现,在低浓度电解液中,锂离子被4个碳酸丙烯酯(PC)分子溶剂化时,第一溶剂化壳层中形成Li+ (PC)4 ,结合第一性原理计算结果表明C=O中O的电子密度最高,这导致氧化分解反应的进行.另外,Xing等[29 ] 通过计算低浓度电解液中Li+ 、溶剂分子和阴离子溶剂化结构的结合能发现,在脱溶剂化时,脱去PC溶剂分子和PF6 - 的结合能相差不多,而当锂盐浓度提高时,PF6 - 阴离子与Li+ 的缔合度增强,使得更多的阴离子集中石墨电极表面,这与Li+ (PC)n
1
... 电解液溶剂化是锂离子溶剂化鞘层结构、电极/电解液界面形成过程中的基本问题.因此,电解液中锂离子的存在形式很大程度上受电解液溶剂化的调节,直接控制锂盐阴离子在不同浓度电解液中络合行为[24 -25 ] .在低浓度电解液中,溶液中存在大量自由溶剂分子,锂离子(Li+ )通常与3~4个溶剂分子配位,以SSIPs存在,其SEI膜的形成过程主要由溶剂分子的还原或氧化控制.高浓度电解液则主要以AGGs和CIPs存在,SEI膜主要由锂盐阴离子的分解产物组成[26 ] .低浓度电解液和高浓度电解液中不同Li+ 溶剂化结构的存在形式导致电极表面发生不同的界面反应,如图2 所示[1 ] .高浓度电解液中Li+ 与周围较多的溶剂分子结合形成Li+ 溶剂化结构,使得溶液中的自由溶剂分子数量大大降低,同时溶剂分子与锂盐阴离子结合后会导致溶剂分子所处的化学环境发生变化,从而使得高浓度溶液的电化学稳定性大幅提高[27 -28 ] .Wang等[23 ] 结合密度泛函理论(DFT)与基于密度泛函理论似导体屏蔽模型(DFT-COMSO)研究了高浓度电解液与低浓度电解液中锂盐阴离子效应对锂离子溶剂化层及电化学和物理性能的影响,结果表明高浓度的锂盐阴离子对锂离子溶剂化鞘层电荷分布产生很大的影响.随着锂盐浓度的提高,溶剂化结构由Li+ -4DMC(碳酸二甲酯)转变为Li+ -3DMC-FSI- .由于DMC与Li+ 的结合能小于FSI- 与Li+ 的结合能,脱溶剂化时优先脱去溶剂分子形成一个富含FSI- 的界面层,该阴离子优先反应产生足够多的LiF钝化电极.Doi等[10 ] 使用拉曼光谱和第一性原理计算研究了高浓度电解液中溶剂化结构对高电压电极氧化稳定性的影响发现,在低浓度电解液中,锂离子被4个碳酸丙烯酯(PC)分子溶剂化时,第一溶剂化壳层中形成Li+ (PC)4 ,结合第一性原理计算结果表明C=O中O的电子密度最高,这导致氧化分解反应的进行.另外,Xing等[29 ] 通过计算低浓度电解液中Li+ 、溶剂分子和阴离子溶剂化结构的结合能发现,在脱溶剂化时,脱去PC溶剂分子和PF6 - 的结合能相差不多,而当锂盐浓度提高时,PF6 - 阴离子与Li+ 的缔合度增强,使得更多的阴离子集中石墨电极表面,这与Li+ (PC)n
1
... 电解液溶剂化是锂离子溶剂化鞘层结构、电极/电解液界面形成过程中的基本问题.因此,电解液中锂离子的存在形式很大程度上受电解液溶剂化的调节,直接控制锂盐阴离子在不同浓度电解液中络合行为[24 -25 ] .在低浓度电解液中,溶液中存在大量自由溶剂分子,锂离子(Li+ )通常与3~4个溶剂分子配位,以SSIPs存在,其SEI膜的形成过程主要由溶剂分子的还原或氧化控制.高浓度电解液则主要以AGGs和CIPs存在,SEI膜主要由锂盐阴离子的分解产物组成[26 ] .低浓度电解液和高浓度电解液中不同Li+ 溶剂化结构的存在形式导致电极表面发生不同的界面反应,如图2 所示[1 ] .高浓度电解液中Li+ 与周围较多的溶剂分子结合形成Li+ 溶剂化结构,使得溶液中的自由溶剂分子数量大大降低,同时溶剂分子与锂盐阴离子结合后会导致溶剂分子所处的化学环境发生变化,从而使得高浓度溶液的电化学稳定性大幅提高[27 -28 ] .Wang等[23 ] 结合密度泛函理论(DFT)与基于密度泛函理论似导体屏蔽模型(DFT-COMSO)研究了高浓度电解液与低浓度电解液中锂盐阴离子效应对锂离子溶剂化层及电化学和物理性能的影响,结果表明高浓度的锂盐阴离子对锂离子溶剂化鞘层电荷分布产生很大的影响.随着锂盐浓度的提高,溶剂化结构由Li+ -4DMC(碳酸二甲酯)转变为Li+ -3DMC-FSI- .由于DMC与Li+ 的结合能小于FSI- 与Li+ 的结合能,脱溶剂化时优先脱去溶剂分子形成一个富含FSI- 的界面层,该阴离子优先反应产生足够多的LiF钝化电极.Doi等[10 ] 使用拉曼光谱和第一性原理计算研究了高浓度电解液中溶剂化结构对高电压电极氧化稳定性的影响发现,在低浓度电解液中,锂离子被4个碳酸丙烯酯(PC)分子溶剂化时,第一溶剂化壳层中形成Li+ (PC)4 ,结合第一性原理计算结果表明C=O中O的电子密度最高,这导致氧化分解反应的进行.另外,Xing等[29 ] 通过计算低浓度电解液中Li+ 、溶剂分子和阴离子溶剂化结构的结合能发现,在脱溶剂化时,脱去PC溶剂分子和PF6 - 的结合能相差不多,而当锂盐浓度提高时,PF6 - 阴离子与Li+ 的缔合度增强,使得更多的阴离子集中石墨电极表面,这与Li+ (PC)n
1
... 电解液溶剂化是锂离子溶剂化鞘层结构、电极/电解液界面形成过程中的基本问题.因此,电解液中锂离子的存在形式很大程度上受电解液溶剂化的调节,直接控制锂盐阴离子在不同浓度电解液中络合行为[24 -25 ] .在低浓度电解液中,溶液中存在大量自由溶剂分子,锂离子(Li+ )通常与3~4个溶剂分子配位,以SSIPs存在,其SEI膜的形成过程主要由溶剂分子的还原或氧化控制.高浓度电解液则主要以AGGs和CIPs存在,SEI膜主要由锂盐阴离子的分解产物组成[26 ] .低浓度电解液和高浓度电解液中不同Li+ 溶剂化结构的存在形式导致电极表面发生不同的界面反应,如图2 所示[1 ] .高浓度电解液中Li+ 与周围较多的溶剂分子结合形成Li+ 溶剂化结构,使得溶液中的自由溶剂分子数量大大降低,同时溶剂分子与锂盐阴离子结合后会导致溶剂分子所处的化学环境发生变化,从而使得高浓度溶液的电化学稳定性大幅提高[27 -28 ] .Wang等[23 ] 结合密度泛函理论(DFT)与基于密度泛函理论似导体屏蔽模型(DFT-COMSO)研究了高浓度电解液与低浓度电解液中锂盐阴离子效应对锂离子溶剂化层及电化学和物理性能的影响,结果表明高浓度的锂盐阴离子对锂离子溶剂化鞘层电荷分布产生很大的影响.随着锂盐浓度的提高,溶剂化结构由Li+ -4DMC(碳酸二甲酯)转变为Li+ -3DMC-FSI- .由于DMC与Li+ 的结合能小于FSI- 与Li+ 的结合能,脱溶剂化时优先脱去溶剂分子形成一个富含FSI- 的界面层,该阴离子优先反应产生足够多的LiF钝化电极.Doi等[10 ] 使用拉曼光谱和第一性原理计算研究了高浓度电解液中溶剂化结构对高电压电极氧化稳定性的影响发现,在低浓度电解液中,锂离子被4个碳酸丙烯酯(PC)分子溶剂化时,第一溶剂化壳层中形成Li+ (PC)4 ,结合第一性原理计算结果表明C=O中O的电子密度最高,这导致氧化分解反应的进行.另外,Xing等[29 ] 通过计算低浓度电解液中Li+ 、溶剂分子和阴离子溶剂化结构的结合能发现,在脱溶剂化时,脱去PC溶剂分子和PF6 - 的结合能相差不多,而当锂盐浓度提高时,PF6 - 阴离子与Li+ 的缔合度增强,使得更多的阴离子集中石墨电极表面,这与Li+ (PC)n
1
... 电解液溶剂化是锂离子溶剂化鞘层结构、电极/电解液界面形成过程中的基本问题.因此,电解液中锂离子的存在形式很大程度上受电解液溶剂化的调节,直接控制锂盐阴离子在不同浓度电解液中络合行为[24 -25 ] .在低浓度电解液中,溶液中存在大量自由溶剂分子,锂离子(Li+ )通常与3~4个溶剂分子配位,以SSIPs存在,其SEI膜的形成过程主要由溶剂分子的还原或氧化控制.高浓度电解液则主要以AGGs和CIPs存在,SEI膜主要由锂盐阴离子的分解产物组成[26 ] .低浓度电解液和高浓度电解液中不同Li+ 溶剂化结构的存在形式导致电极表面发生不同的界面反应,如图2 所示[1 ] .高浓度电解液中Li+ 与周围较多的溶剂分子结合形成Li+ 溶剂化结构,使得溶液中的自由溶剂分子数量大大降低,同时溶剂分子与锂盐阴离子结合后会导致溶剂分子所处的化学环境发生变化,从而使得高浓度溶液的电化学稳定性大幅提高[27 -28 ] .Wang等[23 ] 结合密度泛函理论(DFT)与基于密度泛函理论似导体屏蔽模型(DFT-COMSO)研究了高浓度电解液与低浓度电解液中锂盐阴离子效应对锂离子溶剂化层及电化学和物理性能的影响,结果表明高浓度的锂盐阴离子对锂离子溶剂化鞘层电荷分布产生很大的影响.随着锂盐浓度的提高,溶剂化结构由Li+ -4DMC(碳酸二甲酯)转变为Li+ -3DMC-FSI- .由于DMC与Li+ 的结合能小于FSI- 与Li+ 的结合能,脱溶剂化时优先脱去溶剂分子形成一个富含FSI- 的界面层,该阴离子优先反应产生足够多的LiF钝化电极.Doi等[10 ] 使用拉曼光谱和第一性原理计算研究了高浓度电解液中溶剂化结构对高电压电极氧化稳定性的影响发现,在低浓度电解液中,锂离子被4个碳酸丙烯酯(PC)分子溶剂化时,第一溶剂化壳层中形成Li+ (PC)4 ,结合第一性原理计算结果表明C=O中O的电子密度最高,这导致氧化分解反应的进行.另外,Xing等[29 ] 通过计算低浓度电解液中Li+ 、溶剂分子和阴离子溶剂化结构的结合能发现,在脱溶剂化时,脱去PC溶剂分子和PF6 - 的结合能相差不多,而当锂盐浓度提高时,PF6 - 阴离子与Li+ 的缔合度增强,使得更多的阴离子集中石墨电极表面,这与Li+ (PC)n
1
... 电解液溶剂化是锂离子溶剂化鞘层结构、电极/电解液界面形成过程中的基本问题.因此,电解液中锂离子的存在形式很大程度上受电解液溶剂化的调节,直接控制锂盐阴离子在不同浓度电解液中络合行为[24 -25 ] .在低浓度电解液中,溶液中存在大量自由溶剂分子,锂离子(Li+ )通常与3~4个溶剂分子配位,以SSIPs存在,其SEI膜的形成过程主要由溶剂分子的还原或氧化控制.高浓度电解液则主要以AGGs和CIPs存在,SEI膜主要由锂盐阴离子的分解产物组成[26 ] .低浓度电解液和高浓度电解液中不同Li+ 溶剂化结构的存在形式导致电极表面发生不同的界面反应,如图2 所示[1 ] .高浓度电解液中Li+ 与周围较多的溶剂分子结合形成Li+ 溶剂化结构,使得溶液中的自由溶剂分子数量大大降低,同时溶剂分子与锂盐阴离子结合后会导致溶剂分子所处的化学环境发生变化,从而使得高浓度溶液的电化学稳定性大幅提高[27 -28 ] .Wang等[23 ] 结合密度泛函理论(DFT)与基于密度泛函理论似导体屏蔽模型(DFT-COMSO)研究了高浓度电解液与低浓度电解液中锂盐阴离子效应对锂离子溶剂化层及电化学和物理性能的影响,结果表明高浓度的锂盐阴离子对锂离子溶剂化鞘层电荷分布产生很大的影响.随着锂盐浓度的提高,溶剂化结构由Li+ -4DMC(碳酸二甲酯)转变为Li+ -3DMC-FSI- .由于DMC与Li+ 的结合能小于FSI- 与Li+ 的结合能,脱溶剂化时优先脱去溶剂分子形成一个富含FSI- 的界面层,该阴离子优先反应产生足够多的LiF钝化电极.Doi等[10 ] 使用拉曼光谱和第一性原理计算研究了高浓度电解液中溶剂化结构对高电压电极氧化稳定性的影响发现,在低浓度电解液中,锂离子被4个碳酸丙烯酯(PC)分子溶剂化时,第一溶剂化壳层中形成Li+ (PC)4 ,结合第一性原理计算结果表明C=O中O的电子密度最高,这导致氧化分解反应的进行.另外,Xing等[29 ] 通过计算低浓度电解液中Li+ 、溶剂分子和阴离子溶剂化结构的结合能发现,在脱溶剂化时,脱去PC溶剂分子和PF6 - 的结合能相差不多,而当锂盐浓度提高时,PF6 - 阴离子与Li+ 的缔合度增强,使得更多的阴离子集中石墨电极表面,这与Li+ (PC)n
1
... 电解质溶液的正极电压窗口可以通过消除过剩的溶剂分子来扩展,即,通过提高锂盐的浓度.溶剂化降低了溶剂分子的HOMO能量,并随着溶剂化次数的减少而进一步降低[10 ] .Yang等[30 ] 研究表明高浓度水系电解液的整体稳定电压窗口随着LiTFSI浓度的增加而扩大到4 V.结合分子动力学模拟和DFT计算发现,内亥姆霍兹层逐渐被TFSI- 阴离子填充,随着电化学反应的进行,钝化过程随着盐浓度的增加而增强,TFSI- 导带的最小值和价带的最大值都向电位较低的方向偏移,这是TFSI- 优先于水还原为LiF形成稳定界面,抑制氢气和氧气的析出,从而拓宽电化学窗口的原因.因此,高浓度电解液所形成的稳定界面是拓宽电化学窗口的有效方法之一. ...
1
... 目前,解决铝集流体腐蚀是提高锂离子电池正极材料与新型电解液相容性的一大挑战.低浓度电解液体系中生成的不溶性三氟化铝(AlF3 )和LiF是抑制铝集流体腐蚀的重要组分,但LiPF6 (六氟磷酸锂)的热稳定性差以及对痕量水及杂质较其他锂盐敏感,使其在抑制铝集流体腐蚀的应用得到了限制[31 -32 ] .Matsumoto等[33 ] 首次研究了新型锂盐LiTFSI浓度从1.0 mol/L增加到1.8 mol/L发现,铝集流体的腐蚀起始电位从3.8 V提高为4.3 V,通过分析发现铝箔表面形成的一层富含LiF钝化膜是抑制铝集流体腐蚀的主要原因,同时阻止了电解液的连续分解反应.Wu等[34 ] 从溶剂化作用出发,利用高浓度离子液体和低浓度离子液体的对比研究了对铝箔氧化腐蚀的不同抑制效应,结果表明在低浓度电解液中,碳酸盐溶剂的高介电常数特性导致电解液中形成更多的可溶性[Al(TFSI)x (3- x )+ 系络合物,进而导致了铝箔的腐蚀.随着锂盐浓度的增加,TFSI- 阴离子与一个或多个Li+ 协调,以CIPs或AGGs的溶剂化状态存在,对Al的腐蚀性较小.并且高浓度的PF6 - 应该有助于钝化铝表面,可抑制铝的溶解反应. ...
1
... 目前,解决铝集流体腐蚀是提高锂离子电池正极材料与新型电解液相容性的一大挑战.低浓度电解液体系中生成的不溶性三氟化铝(AlF3 )和LiF是抑制铝集流体腐蚀的重要组分,但LiPF6 (六氟磷酸锂)的热稳定性差以及对痕量水及杂质较其他锂盐敏感,使其在抑制铝集流体腐蚀的应用得到了限制[31 -32 ] .Matsumoto等[33 ] 首次研究了新型锂盐LiTFSI浓度从1.0 mol/L增加到1.8 mol/L发现,铝集流体的腐蚀起始电位从3.8 V提高为4.3 V,通过分析发现铝箔表面形成的一层富含LiF钝化膜是抑制铝集流体腐蚀的主要原因,同时阻止了电解液的连续分解反应.Wu等[34 ] 从溶剂化作用出发,利用高浓度离子液体和低浓度离子液体的对比研究了对铝箔氧化腐蚀的不同抑制效应,结果表明在低浓度电解液中,碳酸盐溶剂的高介电常数特性导致电解液中形成更多的可溶性[Al(TFSI)x (3- x )+ 系络合物,进而导致了铝箔的腐蚀.随着锂盐浓度的增加,TFSI- 阴离子与一个或多个Li+ 协调,以CIPs或AGGs的溶剂化状态存在,对Al的腐蚀性较小.并且高浓度的PF6 - 应该有助于钝化铝表面,可抑制铝的溶解反应. ...
1
... 目前,解决铝集流体腐蚀是提高锂离子电池正极材料与新型电解液相容性的一大挑战.低浓度电解液体系中生成的不溶性三氟化铝(AlF3 )和LiF是抑制铝集流体腐蚀的重要组分,但LiPF6 (六氟磷酸锂)的热稳定性差以及对痕量水及杂质较其他锂盐敏感,使其在抑制铝集流体腐蚀的应用得到了限制[31 -32 ] .Matsumoto等[33 ] 首次研究了新型锂盐LiTFSI浓度从1.0 mol/L增加到1.8 mol/L发现,铝集流体的腐蚀起始电位从3.8 V提高为4.3 V,通过分析发现铝箔表面形成的一层富含LiF钝化膜是抑制铝集流体腐蚀的主要原因,同时阻止了电解液的连续分解反应.Wu等[34 ] 从溶剂化作用出发,利用高浓度离子液体和低浓度离子液体的对比研究了对铝箔氧化腐蚀的不同抑制效应,结果表明在低浓度电解液中,碳酸盐溶剂的高介电常数特性导致电解液中形成更多的可溶性[Al(TFSI)x (3- x )+ 系络合物,进而导致了铝箔的腐蚀.随着锂盐浓度的增加,TFSI- 阴离子与一个或多个Li+ 协调,以CIPs或AGGs的溶剂化状态存在,对Al的腐蚀性较小.并且高浓度的PF6 - 应该有助于钝化铝表面,可抑制铝的溶解反应. ...
1
... 目前,解决铝集流体腐蚀是提高锂离子电池正极材料与新型电解液相容性的一大挑战.低浓度电解液体系中生成的不溶性三氟化铝(AlF3 )和LiF是抑制铝集流体腐蚀的重要组分,但LiPF6 (六氟磷酸锂)的热稳定性差以及对痕量水及杂质较其他锂盐敏感,使其在抑制铝集流体腐蚀的应用得到了限制[31 -32 ] .Matsumoto等[33 ] 首次研究了新型锂盐LiTFSI浓度从1.0 mol/L增加到1.8 mol/L发现,铝集流体的腐蚀起始电位从3.8 V提高为4.3 V,通过分析发现铝箔表面形成的一层富含LiF钝化膜是抑制铝集流体腐蚀的主要原因,同时阻止了电解液的连续分解反应.Wu等[34 ] 从溶剂化作用出发,利用高浓度离子液体和低浓度离子液体的对比研究了对铝箔氧化腐蚀的不同抑制效应,结果表明在低浓度电解液中,碳酸盐溶剂的高介电常数特性导致电解液中形成更多的可溶性[Al(TFSI)x (3- x )+ 系络合物,进而导致了铝箔的腐蚀.随着锂盐浓度的增加,TFSI- 阴离子与一个或多个Li+ 协调,以CIPs或AGGs的溶剂化状态存在,对Al的腐蚀性较小.并且高浓度的PF6 - 应该有助于钝化铝表面,可抑制铝的溶解反应. ...
1
... 目前,解决铝集流体腐蚀是提高锂离子电池正极材料与新型电解液相容性的一大挑战.低浓度电解液体系中生成的不溶性三氟化铝(AlF3 )和LiF是抑制铝集流体腐蚀的重要组分,但LiPF6 (六氟磷酸锂)的热稳定性差以及对痕量水及杂质较其他锂盐敏感,使其在抑制铝集流体腐蚀的应用得到了限制[31 -32 ] .Matsumoto等[33 ] 首次研究了新型锂盐LiTFSI浓度从1.0 mol/L增加到1.8 mol/L发现,铝集流体的腐蚀起始电位从3.8 V提高为4.3 V,通过分析发现铝箔表面形成的一层富含LiF钝化膜是抑制铝集流体腐蚀的主要原因,同时阻止了电解液的连续分解反应.Wu等[34 ] 从溶剂化作用出发,利用高浓度离子液体和低浓度离子液体的对比研究了对铝箔氧化腐蚀的不同抑制效应,结果表明在低浓度电解液中,碳酸盐溶剂的高介电常数特性导致电解液中形成更多的可溶性[Al(TFSI)x (3- x )+ 系络合物,进而导致了铝箔的腐蚀.随着锂盐浓度的增加,TFSI- 阴离子与一个或多个Li+ 协调,以CIPs或AGGs的溶剂化状态存在,对Al的腐蚀性较小.并且高浓度的PF6 - 应该有助于钝化铝表面,可抑制铝的溶解反应. ...
1
... 石墨作为目前主要的负极材料,与电解液的相容性对电池性能至关重要.Lu等[35 ] 研究高浓度电解液对石墨电极稳定性影响的结果表明,在不同浓度电解液环境下施加电场时,电极表面产生的双电层在成分上存在很大差异.通过分子动力学模拟(MD)结果表明,在低浓度电解液中,该双电层主要由大部分未配位的溶剂分子组成,形成的界面厚而疏松,而高浓度电解液中基本不存在自由溶剂分子,形成薄而致密的界面膜,这是在Li+ 嵌入和脱嵌过程中未出现石墨剥离现象的主要原因. ...
1
... 目前,在高浓度电极/电解液界面的研究中,除了传统的表征方法如电化学阻抗谱(EIS)、循环伏安法(CV)、扫描电子显微镜(SEM)以及透射电子显微镜(TEM)、飞行时间二次离子质谱(TOF-SIMS)、X射线光电子能谱分析(XPS)对电极/电解液界面膜的电化学行为、形貌和化学组成的表征分析,一些分析溶剂化结构以及原位监测成膜过程的高级表征的使用为高浓度电解液电极/电解液稳定界面的研究起到十分重要的推动作用[22 ] .Cao等[11 ] 使用拉曼光谱分析法分析了电解液中的阴离子结构.通过对四氟硼酸锂(LiBF4 )阴离子中B-F对称振动峰对溶剂、阴离子和阳离子的存在形式进行分析发现,低浓度中存在自由溶剂分子,并且三者的存在形式主要为对SSIPs,而高浓度电解液中锂盐浓度的增加不仅使得Li+ -DMC相互作用增强,Li+ -B F 4 - [36 ] 不仅通过采用拉曼光谱分析低浓度电解液中Li+ 与溶剂分子的存在状态得到与前面一致结果,即在低浓度电解液中,溶剂化状态的存在形式更多的是SSIPs,在核磁共振氢谱(1 H NMR)中也得到了相同的结论,这为以后高浓度电解液溶剂化结构的分析提供新的表征途径. ...
1
... 在电极/电解液界面成膜过程中,原位原子力显微镜(AFM)在跟踪电极上的初始SEI的形成方面也非常有用,这不仅为高浓度电解液与低浓度电解液界面成膜过程中的优先位置、形态演化和均匀性差异提供了明确的见解,而且为人为调节SEI膜结构提供技术支撑[37 -38 ] .除此之外,为了解决在SEI膜的形成过程中化学成分的定量这个问题,最近基于TEM和XPS的原位技术研究进展使电池组件在电化学操作过程中能够直接可视化,并且通过使用电化学石英晶体微天平来检测电极质量的敏感变化,这对定量分析SEI膜组成有重要意义[39 ] . ...
1
... 在电极/电解液界面成膜过程中,原位原子力显微镜(AFM)在跟踪电极上的初始SEI的形成方面也非常有用,这不仅为高浓度电解液与低浓度电解液界面成膜过程中的优先位置、形态演化和均匀性差异提供了明确的见解,而且为人为调节SEI膜结构提供技术支撑[37 -38 ] .除此之外,为了解决在SEI膜的形成过程中化学成分的定量这个问题,最近基于TEM和XPS的原位技术研究进展使电池组件在电化学操作过程中能够直接可视化,并且通过使用电化学石英晶体微天平来检测电极质量的敏感变化,这对定量分析SEI膜组成有重要意义[39 ] . ...
1
... 在电极/电解液界面成膜过程中,原位原子力显微镜(AFM)在跟踪电极上的初始SEI的形成方面也非常有用,这不仅为高浓度电解液与低浓度电解液界面成膜过程中的优先位置、形态演化和均匀性差异提供了明确的见解,而且为人为调节SEI膜结构提供技术支撑[37 -38 ] .除此之外,为了解决在SEI膜的形成过程中化学成分的定量这个问题,最近基于TEM和XPS的原位技术研究进展使电池组件在电化学操作过程中能够直接可视化,并且通过使用电化学石英晶体微天平来检测电极质量的敏感变化,这对定量分析SEI膜组成有重要意义[39 ] . ...